خطة “الجمهورية الجديدة” لمحاصرة الثلاسيميا وتحجيم الإصابات بفحوصات الزواج الإلزامية
تُعد أنيميا البحر المتوسط، أو ما يُعرف علمياً بـ “الثلاسيميا”، واحدة من أكثر الاضطرابات الوراثية تعقيداً وانتشاراً في حوض البحر المتوسط ومنطقة الشرق الأوسط. وفي عام 2026، لم يعد هذا المرض مجرد تحدٍ طبي، بل قضية أمن صحي قومي؛ حيث تُشير الأرقام الدولية إلى ولادة نحو 330 ألف طفل سنوياً بإصابات خطيرة بأمراض الهيموجلوبين عالمياً، مما يضع المجتمعات العربية أمام مسؤولية تاريخية لكسر حلقة التوريث.
اقرأ ايضًا: لـ 4.6 مليون شاب وفتاة.. فحص المقبلين على الزواج “أمان للأسرة” لا مجرد شهادة.
ما هي الثلاسيميا؟ (الخلل في المصنع)
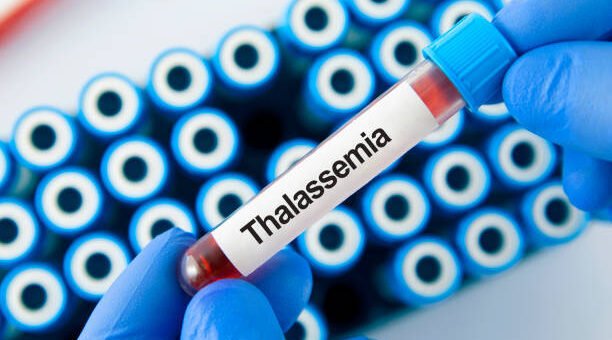
الثلاسيميا هي خلل وراثي جيني يصيب “مصنع الدم” في جسم الإنسان، حيث يفشل الجسم في إنتاج كميات كافية من الهيموجلوبين (البروتين المسؤول عن نقل الأكسجين في خلايا الدم الحمراء). هذا الخلل يؤدي إلى تكسر خلايا الدم بسرعة، مما يسبب فقر دم مزمن وشديد يحتاج المريض بسببه لنقل دم دوري ليبقى على قيد الحياة.
ضريبة “الجينات المخبأة”
السبب الوحيد للإصابة هو الوراثة. المرض لا ينتقل بالعدوى، بل ينتقل من الآباء إلى الأبناء:
* حامل للمرض: شخص يحمل جين واحد مصاب، ولا تظهر عليه أعراض، لكنه قد يورثه.
* مصاب بالمرض: شخص ورث جينين مصابين (واحد من الأب وواحد من الأم)، وهنا تبدأ المعاناة.
في منطقتنا العربية، يساهم زواج الأقارب بنسبة تتجاوز 60% في زيادة فرص التقاء الجينات المصابة وولادة أطفال يعانون من الثلاسيميا الكبرى.
الأعراض: كيف تكتشف الأسر مبكراً؟
تبدأ الأعراض في الظهور عادةً خلال العام الأول من عمر الطفل (من سن 6 أشهر)، وتشمل:
* شحوب شديد في الجلد: نتيجة فقر الدم الحاد.
* تأخر النمو: بطء في زيادة الوزن والطول مقارنة بالأقران.
* تغيرات في العظام: خاصة في عظام الوجه والجمجمة نتيجة تضخم نخاع العظام لمحاولة تعويض نقص الدم.
* تضخم الطحال والكبد: بسبب تكسر خلايا الدم الزائد.
* بول داكن: نتيجة تكسر كرات الدم الحمراء.
طرق الاكتشاف: من “كعب المولود” إلى “شهادة الزواج”
في مصر ، أصبحت طرق الاكتشاف استباقية وليست علاجية فقط:
* فحص ما قبل الزواج (إلزامي): هو خط الدفاع الأول، حيث يتم إجراء فحص (Hemoglobin Electrophoresis) للتأكد من أن الزوجين ليسا حامليْن للمرض.
* عينة كعب المولود: ضمن مبادرة الكشف المبكر عن الأمراض الوراثية، يتم رصد مؤشرات الأنيميا المنجلية والوراثية فور الولادة.
* فحص الجنين: في حالات خاصة، يمكن فحص الجنين في الأرحام إذا كان الأبوان حامليْن للمرض.
خريطة العلاج: من النقل التقليدي إلى “الشفاء الجيني”
نقل الدم الدوري: يحتاج المصابون بالثلاسيميا الكبرى لنقل دم كل 2 إلى 4 أسابيع مدى الحياة.
* أدوية طرد الحديد: نقل الدم المتكرر يسبب تراكم الحديد في القلب والكبد؛ لذا تُستخدم أدوية حديثة (عبر الفم أو الحقن) للتخلص من هذا الحديد السام.
* زراعة نخاع العظم: هي الحل الجذري الوحيد حالياً، وتنجح بنسب كبيرة خاصة إذا كان المتبرع شقيقاً مطابقاً.
* العلاج الجيني (ثورة 2026): بدأت بعض المراكز المتخصصة في مصر والدول العربية في اعتماد تقنيات تعديل الجينات الذاتية للمريض، لتمكين جسمه من إنتاج هيموجلوبين سليم، وهي تقنية باهظة الثمن لكنها تمثل “بوابة الشفاء” الدائم.
أرقام وإحصائيات صادمة:
%9 هي نسبة حاملي جين الثلاسيميا في بعض المحافظات المصرية (خاصة الساحلية).
1000 حالة: تقديراً لعدد الإصابات الجديدة سنوياً في مصر إذا لم يتم الالتزام بفحوصات الزواج.
50-80 ألف جنيه: التكلفة التقديرية السنوية لرعاية مريض ثلاسيميا واحد (تتحملها الدولة عبر التأمين الصحي).
بوابة مصر الصحية:
أنيميا البحر المتوسط ليست قدراً لا يمكن تجنبه، بل هي إصابة يمكن منعها بـ “قرار”. الالتزام بفحوصات ما قبل الزواج وعدم التهاون في نتائجها هو الطريق الوحيد لإغلاق “دفتر المعاناة” وتوفير حياة كريمة للأجيال القادمة.
المصادر: منظمة الصحة العالمية (WHO) 2026 – وزارة الصحة المصرية (قطاع الطب الوقائي) – الجمعية المصرية لأصدقاء مرضى الثلاسيميا.

